Stamtavle, gentest og PAH-mangel
Lov på eksamen
- Kalkulator
- CAS
- Graftegner og regneark
- Lærebok, formelsamling og egne notater
Ikke åpent internett, kommunikasjon med andre eller kunstig intelligens.
Kan den løses uten PC?
Alle deloppgavene kan løses uten PC.
Fra 2027 er det bare kalkulator og skriftlige hjelpemidler på del 2. Vurderingen er gjort med KI og kan inneholde feil.
Lest inn av KI og ikke kontrollert manuelt enda — kan inneholde feil.
Stamtavlen (figur 1) beskriver forekomsten av en arvelig sykdom i en familie.
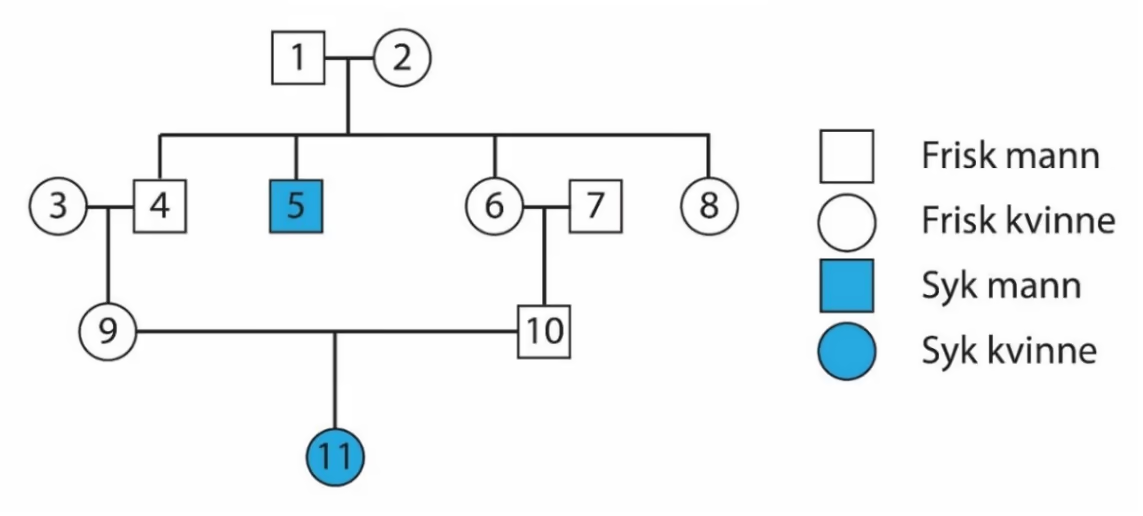
Hvordan nedarves sykdommen? Begrunn svaret ditt.
Den arvelige sykdommen i figur 1 skyldes en insersjon. Fire familiemedlemmer (figur 1) tester seg for å vite om de har sykdomsgenet. Figur 2 illustrerer resultatet fra en gentest (PCR-test). De fire familiemedlemmene er merket A, B, C og D i figur 2.
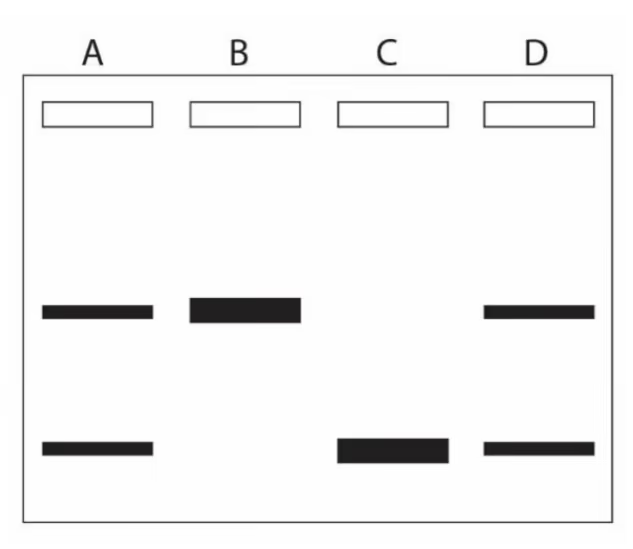
Gjør rede for resultatene fra gelelektroforesen for de fire personene A, B, C og D. Foreslå fire av personene 1–11 i stamtavlen som kan passe til resultatene A–D i gelelektroforesen.
En annen sykdom, PAH-mangel, skyldes en mutasjon i et gen (PAH-genet) som koder for enzymet PAH. Det er beskrevet mange ulike mutasjoner i PAH-genet, og de fleste er substitusjoner av én base i genet. Tabellen nedenfor beskriver noen av mutasjonene, og sier også noe om hvor alvorlig sykdom de gir.
| Mutasjon | Posisjonen i genet (triplettnummeret) | Normal DNA-triplett | Aminosyren i normalt enzym | Mutert DNA-triplett | Aminosyren i endret enzym | Sykdom (homozygot genotype) |
|---|---|---|---|---|---|---|
| P | 71 | GCA | arginin | GTA | histidin | mild |
| Q | 87 | TCG | 1 | GCG | arginin | mild |
| R | 89 | GGG | prolin | AGG | serin | mild |
| S | 261 | GCT | arginin | GTT | glutamin | alvorlig |
| T | 280 | 2 | glutamin | TTC | lysin | alvorlig |
| U | 281 | GGG | prolin | GAG | leucin | alvorlig |
To av rutene i tabellen ovenfor mangler informasjon. Oppgi DNA-tripletten og aminosyren som mangler. Bruk vedlegg 1.
Bruk informasjon i tabellen til å foreslå hvorfor mutasjonene P, Q og R gir mild sykdom, mens mutasjonene S, T og U gir alvorlig sykdom. Begrunn svaret ditt.
En annen virkning av mutasjonen i PAH-genet er at det blir mangel på pigmentet melanin. Mangel på melanin gir lysere hudfarge. Figur 3 illustrerer dannelsen av pigmentet melanin.
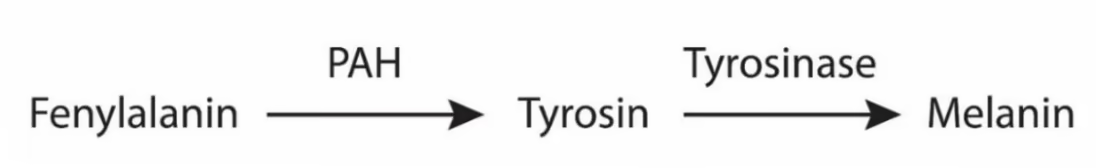
Forklar hvorfor personer med PAH-mangel har lysere hudfarge.
Både PAH-mangel og tyrosinase-mangel blir nedarvet recessivt. Genet for PAH og genet for tyrosinase er ikke koblet. En kvinne som har PAH-mangel, er bærer av allelet/genvarianten som gir tyrosinase-mangel. Kvinnen får barn med en mann som er heterozygot for begge egenskapene.
Hvor høy andel av barna vil ha lysere hudfarge? Vis krysningsskjemaet.
Fasit
Autosomal (ikke-kjønnsbundet) recessiv arv. Friske foreldre (9 og 10) får en syk datter (11). Ved kjønnsbundet arv måtte faren 10 ha vært syk.
Det øverste båndet er det lengre sykdomsallelet (med insersjon), det nederste er det normale allelet. A og D er heterozygote bærere, B er syk (homozygot for sykdomsallelet) og C er frisk (homozygot normal). Forslag: A = 1, B = 5, C = 3, D = 2.
1) Rute 1: serin. Rute 2: GTC.
P, Q og R ligger tidlig i genet (triplett 71–89) og endrer enzymets struktur lite. S, T og U ligger tett sammen (triplett 261–281), trolig i en del som er viktig for funksjonen, for eksempel det aktive setet.
PAH omdanner fenylalanin til tyrosin, som er substratet for tyrosinase. Uten virksomt PAH blir det lite tyrosin, og dermed dannes lite melanin.
av barna vil ha lysere hudfarge.
LøsningsforslagKI-generert
Sykdommen nedarves autosomalt recessivt (ikke-kjønnsbundet).
Recessiv: Person 9 og 10 er friske, men får en syk datter (11). Tilsvarende er 1 og 2 friske, men får en syk sønn (5). Da må begge foreldreparene være bærere av et recessivt sykdomsallel. En dominant sykdom ville krevd at minst én av foreldrene var syk.
Ikke kjønnsbundet: Var sykdommen kjønnsbundet recessiv, måtte den syke datteren 11 ha fått sykdomsallelet på X-kromosomet fra begge foreldrene. Faren 10 har bare ett X-kromosom. Han ville da vært syk. Men 10 er frisk. Altså ligger genet på et autosom.
Insersjonen gjør sykdomsallelet lengre enn det normale allelet. Lange DNA-biter vandrer kortere i gelen enn korte. Det øverste båndet er derfor sykdomsallelet, og det nederste er det normale allelet.
- A og D har ett bånd av hver lengde. De er heterozygote bærere og er friske.
- B har bare det øverste båndet. B er homozygot for sykdomsallelet og er syk. Båndet er tykkere fordi begge allelene har samme lengde.
- C har bare det nederste båndet. C er homozygot for det normale allelet og er frisk. Også her er båndet tykkere.
Forslag til personer: B må være en syk person, 5 eller 11. A og D må være bærere. Foreldrene til en syk person er sikre bærere, altså 1 og 2 (foreldrene til 5) eller 9 og 10 (foreldrene til 11). C må være en frisk person som ikke er sikker bærer, for eksempel 3, 4, 6, 7 eller 8.
Ett forslag er A = 1, B = 5, C = 3 og D = 2.
DNA-triplettene i tabellen er malstrengen. mRNA er komplementær til malstrengen. For P gir GCA kodonet CGU, som koder for arginin, slik tabellen sier.
- Rute 1: TCG gir kodonet AGC. Ifølge kodontabellen koder AGC for serin.
- Rute 2: Glutamin har kodonene CAA og CAG. Det gir malstrengtriplettene GTT og GTC. Den muterte tripletten TTC gir kodonet AAG (lysin). Mutasjonen er en substitusjon av én base. Bare GTC blir til TTC ved å bytte én base (G → T). Den normale tripletten er derfor GTC.
Mutasjonene P, Q og R ligger tidlig i genet (triplett 71, 87 og 89). Den nye aminosyren endrer trolig strukturen til enzymet lite, eller sitter i en del som er mindre viktig for funksjonen. Enzymet virker derfor delvis.
Mutasjonene S, T og U ligger tett sammen (triplett 261, 280 og 281). Det tyder på at de er i en del av enzymet som er viktig for funksjonen, for eksempel det aktive setet. Der kan én ny aminosyre endre formen eller ladningen slik at substratet ikke binder. Da virker enzymet nesten ikke, og sykdommen blir alvorlig.
Melanin dannes i to trinn. PAH omdanner fenylalanin til tyrosin. Tyrosinase omdanner tyrosin til melanin.
Produktet fra PAH, tyrosin, er altså substratet for tyrosinase. Ved PAH-mangel virker ikke enzymet PAH. Det dannes lite tyrosin. Tyrosinase får da lite substrat, og det dannes lite melanin. Mindre melanin i huden gir lysere hudfarge.
Vi bruker P for normalt PAH-allel og p for PAH-mangel, og T for normalt tyrosinase-allel og t for tyrosinase-mangel. Genene er ikke koblet og fordeles uavhengig.
- Kvinnen har PAH-mangel og er bærer for tyrosinase-mangel: ppTt. Gameter: pT og pt.
- Mannen er heterozygot for begge: PpTt. Gameter: PT, Pt, pT og pt.
| PT | Pt | pT | pt | |
|---|---|---|---|---|
| pT | PpTT | PpTt | ppTT | ppTt |
| pt | PpTt | Pptt | ppTt | pptt |
Barnet får lysere hudfarge hvis det har PAH-mangel (pp) eller tyrosinase-mangel (tt). Det gjelder ppTT, ppTt, Pptt, ppTt og pptt, altså 5 av 8 ruter.
Sensorveiledning
2 poeng: Oppgir recessiv, ikke-kjønnsbundet arv, og begrunner svaret med å henvise til personene i figuren.
1 poeng: Ufullstendig svar (for eksempel riktig arvegang, men mangler begrunnelse).
2 poeng: Oppgir at person A og D er heterozygote, person B er syk og person C er frisk. Foreslår relevante personer (for eksempel at person A kan være 1, person B kan være 5, person C kan være 3 og person D kan være 2).
1 poeng: Ufullstendig svar (for eksempel ved at deler av svaret er feil).
1) 1 poeng: Oppgir at 1 er serin og 2 er GTC.
2) 1 poeng: Oppgir en relevant forklaring, for eksempel at P, Q og R gir mild sykdom (for eksempel fordi mutasjonene i liten grad påvirker strukturen til enzymet), mens S, T og U gir alvorlig sykdom (for eksempel fordi mutasjonene påvirker funksjonen til enzymet, for eksempel gir endring i det aktive setet).
2 poeng: Forklarer hvorfor mutasjon i PAH-genet fører til at melanin ikke dannes (for eksempel at produktet til PAH er substrat for tyrosinase, og uten substrat dannes ikke produkt).
1 poeng: Ufullstendig svar (for eksempel forklarer deler av reaksjonen).
2 poeng: Oppgir 5/8 og viser til krysningsskjema.
1 poeng: Ufullstendig svar (for eksempel følgefeil).